Предпосылки исследования
Тяжелые воспалительные заболевания легких, включая острый респираторный дистресс-синдром (ОРДС), характеризуются высокой летальностью и ограниченным арсеналом таргетной терапии. Исследования последних лет указывают на то, что в основе части случаев лежат врожденные ошибки иммунитета (ВОИ). SHP1, кодируемый геном PTPN6, представляет собой протеинтирозинфосфатазу, экспрессирующуюся преимущественно в гемопоэтических клетках и выполняющую роль сигнального «тормоза» в различных иммунных клетках. У мышей отсутствие SHP1 приводит к иммуноопосредованному поражению множества органов. Однако прямые ассоциации вариантов PTPN6 с заболеваниями человека до сих пор описывались лишь в единичных сообщениях.
Цель исследования
Настоящее исследование было направлено на установление того, приводят ли биаллельные варианты потери функции (LoF) PTPN6 к заболеванию человека, а также на характеристику его клинического фенотипа и молекулярных механизмов. Исследователи включили семерых больных детей из пяти неродственных семей.
Методы исследования (кратко)
В исследовании был применен комплексный подход: экзомное секвенирование пяти семей для идентификации вариантов PTPN6; молекулярно-динамическое моделирование для прогнозирования влияния вариантов на структуру SHP1; экспрессия дикого типа и мутантных форм SHP1 в клетках COS-1 и HEK293T с оценкой стабильности белка, фосфатазной активности и регуляции сигнального пути ERK; а также РНК-секвенирование цельной крови одного пациента в сравнении с когортами детей с септическим шоком и ОРДС.
Ключевые находки
У всех семи пациентов наблюдались анемия с дебютом в младенческом возрасте и тяжелое воспалительное заболевание легких; большинство умерли в раннем детстве. В частности:
- У пациента A (II-1) в возрасте 4 месяцев развилась гемолитическая анемия, в 13 лет диагностирована микобактериальная инфекция, в 14 лет он умер от тяжелого ОРДС; аутопсия выявила кровоизлияния в легочной ткани, аспергиллому и гнойную пневмонию (Figure 1).
- У пациента D (II-2) в возрасте 8 месяцев появились анемия, нейтрофильный дерматит и интерстициальное заболевание легких.
- У пациента E (II-1) анемия и гипербилирубинемия возникли на 3-й день после рождения, в возрасте 5 месяцев он умер от дыхательной недостаточности.
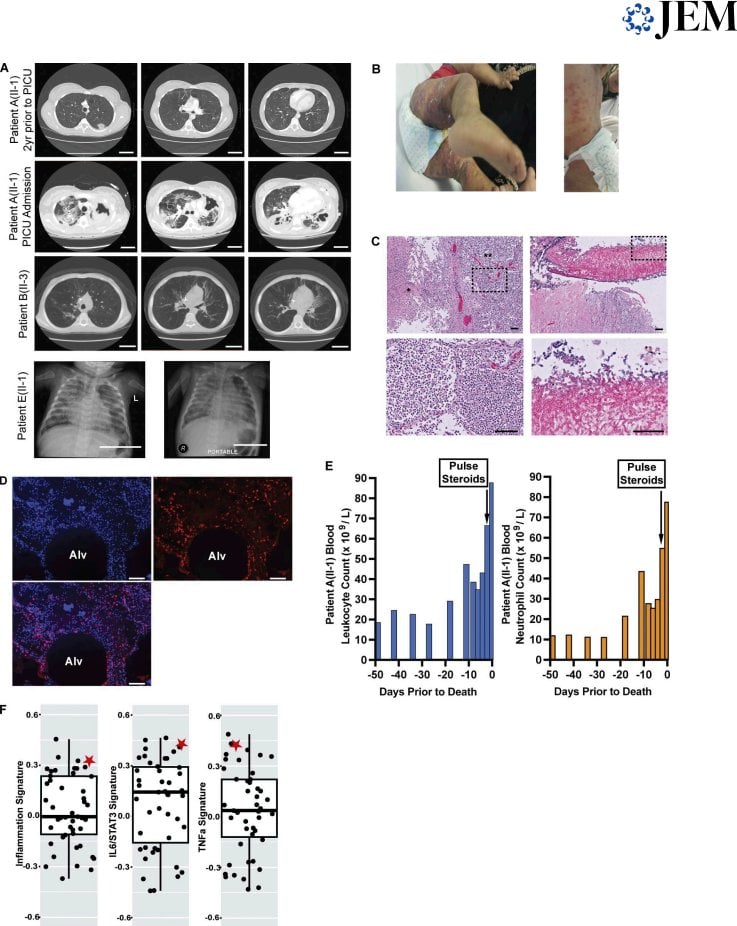
Иммунологическая оценка показала, что у части пациентов количество B-клеток было снижено, а уровень IgA повышен, что указывает на иммунную дисрегуляцию. РНК-секвенирование выявило значительную активацию сигнальных путей воспаления у пациента A (II-1): в когорте из 47 детей с сепсисом его воспалительный сигнал занял 4-е место, а сигнальные пути IL6/JAK/STAT3 и TNF/NF-κB — 3-е место.
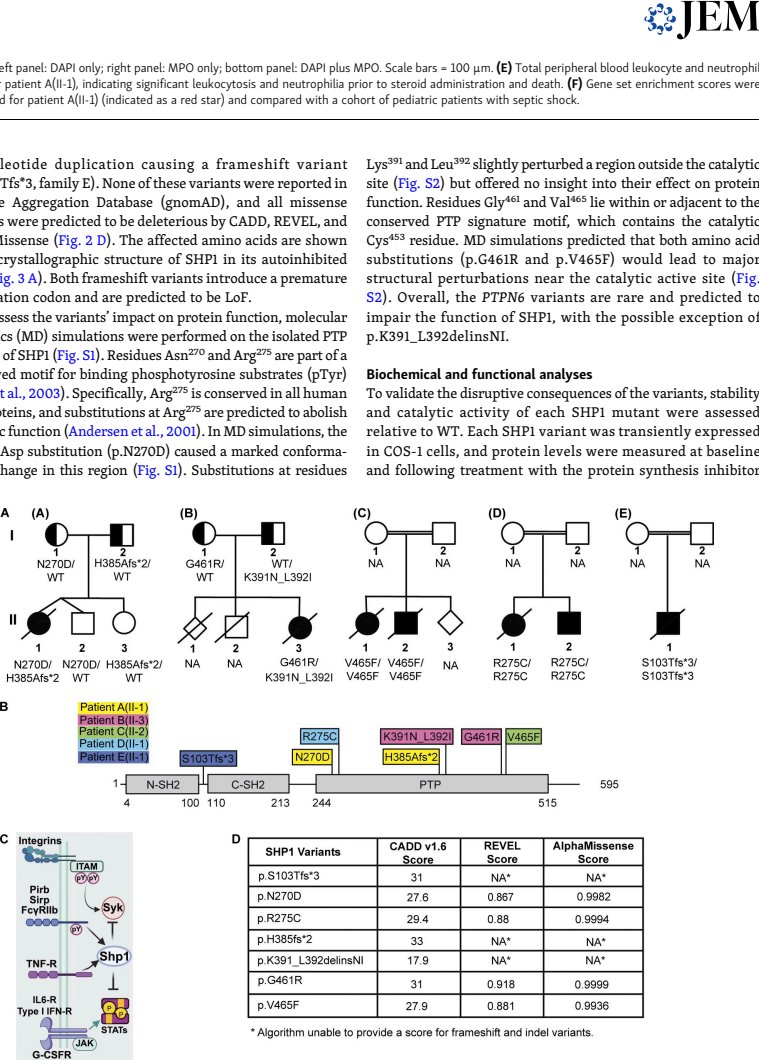
Секвенирование показало, что все семь пациентов несли компаунд-гетерозиготные или гомозиготные варианты PTPN6, включая миссенс-варианты, внутрирамковые инсерции/делеции и нонсенс-варианты. Ни один из этих вариантов не был описан в базе данных gnomAD, и все они были предсказаны как вредные несколькими алгоритмами. Вариантные сайты локализовались в домене PTP или в линкерной области.
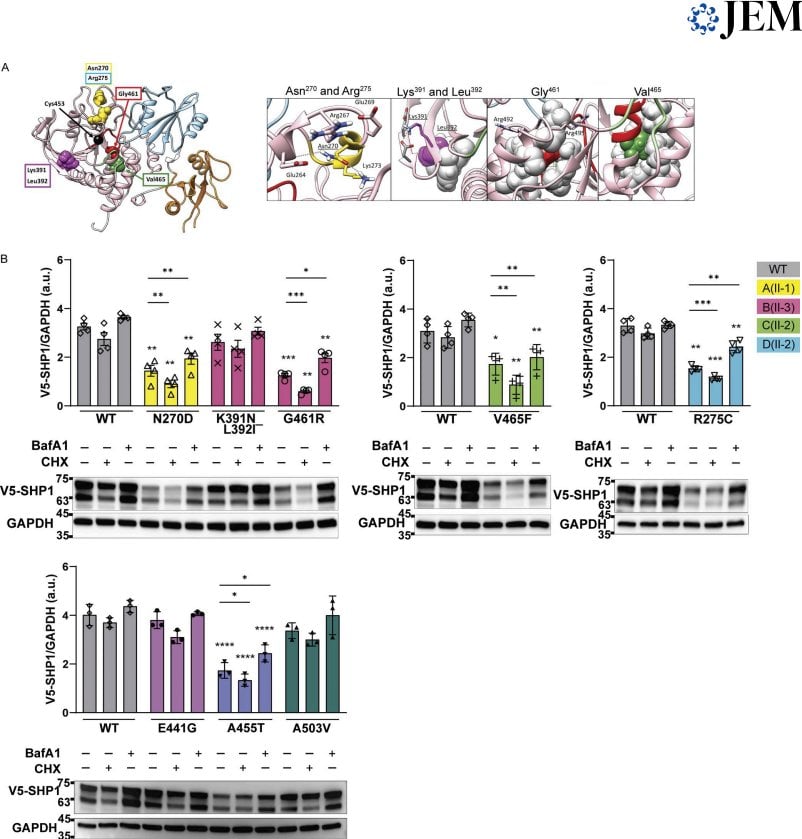
Функциональные эксперименты показали, что уровни мутантных белков SHP1N270D, SHP1G461R, SHP1V465F и SHP1R275C были значительно снижены; обработка бафиломицином A1 восстанавливала их уровни, что указывает на аномальный фолдинг, приводящий к аутофагической/лизосомальной деградации. Анализ каталитической активности выявил, что SHP1G461R и SHP1V465F полностью инактивированы, активность SHP1N270D значительно снижена, а активность SHP1R275C и SHP1K391_L392delinsNI умеренно снижена.
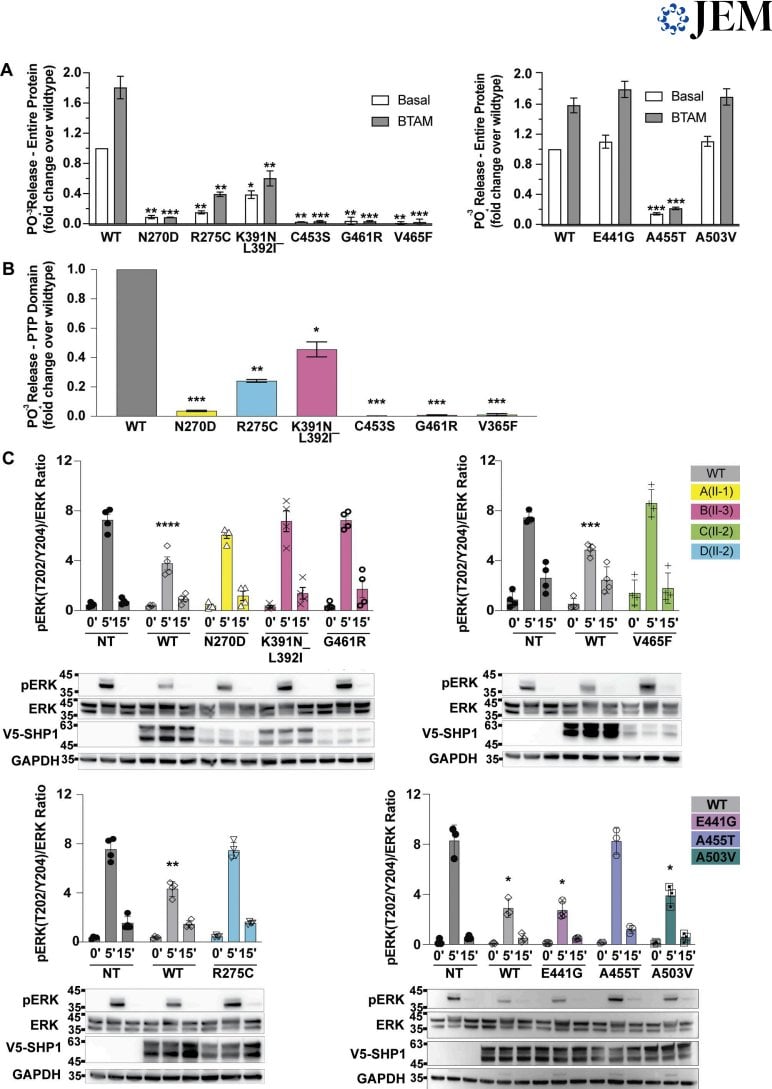
В экспериментах со стимуляцией EGF все варианты, ассоциированные с фенотипом ОРДС, не были способны снижать сигнал pERK, тогда как ранее описанный вариант p.E441G и вариант p.A503V из gnomAD вели себя сходно с диким типом. Это свидетельствует о том, что даже варианты, лишь умеренно снижающие каталитическую активность, все же могут приводить к тяжелому заболеванию.
Новизна и прорыв
В настоящем исследовании впервые установлено, что биаллельные LoF-варианты PTPN6 вызывают ранее не распознанное моногенное заболевание, характеризующееся анемией младенческого возраста и тяжелым воспалительным заболеванием легких. Исследование предполагает, что степень тяжести дисфункции SHP1 образует непрерывный спектр — от полной инактивации до умеренного снижения функции, — и любая из них может быть патогенной. Кроме того, исследование связывает гемолитическую анемию с сигнальной осью CD47-SIRPα: SHP1 участвует в передаче сигнала «не ешь меня», и его дефект может приводить к антителонезависимому гемолизу.
Практическое значение
Это открытие расширяет генетическую картину воспалительных заболеваний легких и указывает на то, что SHP1-ассоциированные пути могут быть потенциальной терапевтической мишенью при иммуноопосредованном поражении легких. Для клиницистов: при выявлении у младенца гемолитической анемии неясной этиологии в сочетании с тяжелым заболеванием легких следует рассматривать возможность PTPN6-ассоциированного заболевания. Для трансляционных исследований: стратегии активации SHP1 заслуживают дальнейшего изучения при SHP1-ассоциированных заболеваниях легких и в более широком контексте нейтрофил-зависимого поражения легких.
Заключение и размышления
Настоящее исследование продвигает SHP1 от лабораторной мышиной модели к нозологической форме у человека, предоставляя генетическую основу для понимания взаимосвязей между иммунорегуляцией, поражением легких и клиренсом эритроцитов. Вопрос, заслуживающий размышления: почему при лишь умеренном снижении активности фосфатазы этого все же достаточно для развития столь тяжелого клинического фенотипа? Означает ли это, что SHP1 выполняет незаменимую роль в определенных типах клеток или в определенных сигнальных узлах?