Исследование, опубликованное в журнале Nature Immunology, создало модель нестабильности человеческих регуляторных Т-клеток (Treg) in vitro: продолжительное воздействие IL-6, IL-1β и IL-23 приводит к тому, что Treg постепенно теряют экспрессию FOXP3 и HELIOS, утрачивают супрессорную функцию и начинают секретировать провоспалительные факторы; при этом нокаут одного дистального регуляторного элемента, расположенного ниже гена IRF4, способен существенно блокировать этот процесс репрограммирования. Доказательства получены в экспериментах in vitro на первичных человеческих Treg и в модели ксеногенной реакции «трансплантат против хозяина» у мышей.
Предпосылки исследования: стабильность Treg не является данностью
Treg — это класс CD4+ Т-клеток, экспрессирующих FOXP3, которые подавляют активность других иммунных клеток и являются центральной силой периферической иммунной толерантности. При утрате функции FOXP3 как у мышей, так и у человека развивается системная иммунная дисрегуляция.
Именно поэтому экспансия или инфузия Treg рассматривается как потенциальная стратегия индукции иммунной толерантности и демонстрирует эффект в различных доклинических моделях трансплантации и аутоиммунных заболеваний.
Однако проблема заключается в следующем: исследования линий клеток у мышей указывают на то, что Treg в условиях хронического воспаления подвергаются эпигенетическому репрограммированию, превращаясь в «ex-Foxp3»-клетки, утратившие экспрессию Foxp3 и приобретшие провоспалительные функции.
Было неизвестно, столь же ли человеческие Treg подвержены цитокин-зависимой нестабильности. Именно на этот вопрос и призвано ответить данное исследование.
Цель исследования: создание и анализ модели нестабильности человеческих Treg
Перед авторами стояли две задачи. Во-первых, создать воспроизводимую модель нестабильности человеческих Treg in vitro и подтвердить, действительно ли происходит утрата линейной идентичности. Во-вторых, с помощью этой модели выявить ключевые молекулярные узлы, поддерживающие или разрушающие идентичность Treg.
Исследование сосредоточено не на краткосрочных колебаниях экспрессии генов, а на изменениях на уровне клеточной судьбы — то есть на том, переписывается ли эпигенетический ландшафт.
Методы исследования (кратко)
Исследователи выделяли CD4+CD25+CD127lo/− Treg из периферической крови здоровых доноров, проводили цикл стимуляции CD3/CD28 каждые 9 дней и осуществляли долгосрочное культивирование в условиях IL-2 или IL-2 в сочетании с воспалительными цитокинами.
Идентичность определяли по двум ключевым показателям — транскрипционным факторам FOXP3 и HELIOS, а уровень метилирования TSDR (Treg-специфической области деметилирования) FOXP3 использовали как молекулярное доказательство линейной коммитированности.
На этой основе авторы последовательно проверяли причинно-следственные связи, сочетая одномолекулярную мультиомику (транскриптом + доступность хроматина), массивный ATAC-seq, CRISPR–Cas9-опосредованное вырезание некодирующих областей, сверхэкспрессию с помощью CRISPRa и модель ксеногенной GvHD у мышей.
Ключевые находки: ось AP-1–IRF4 управляет разрушением идентичности
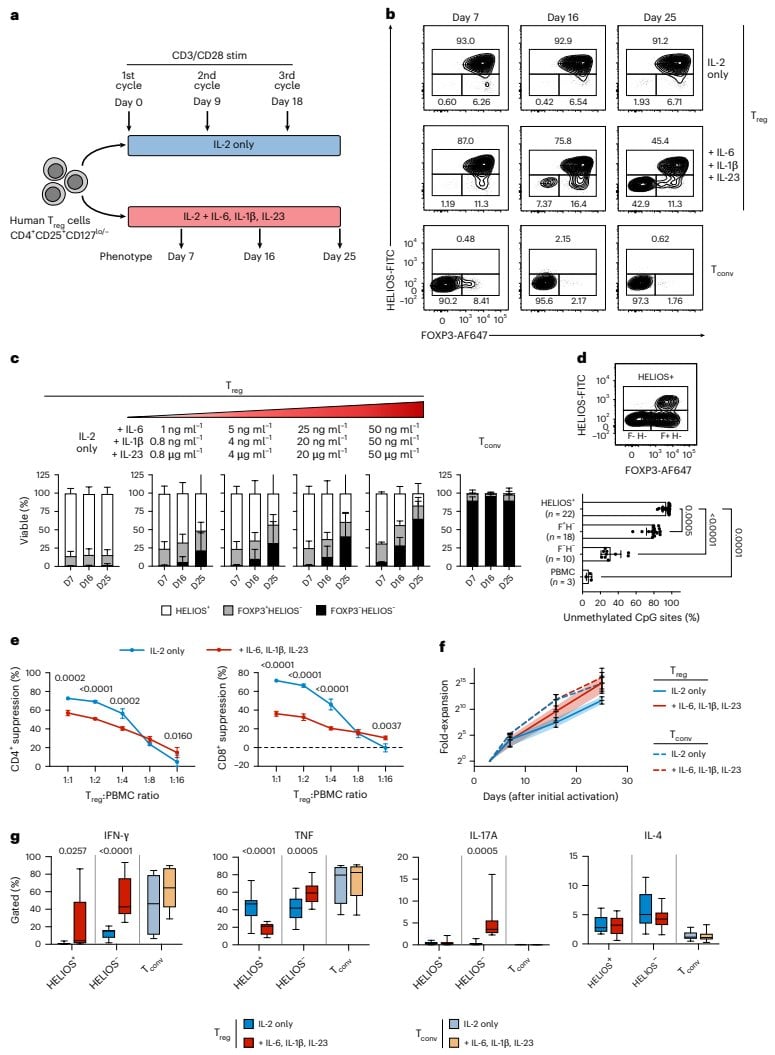
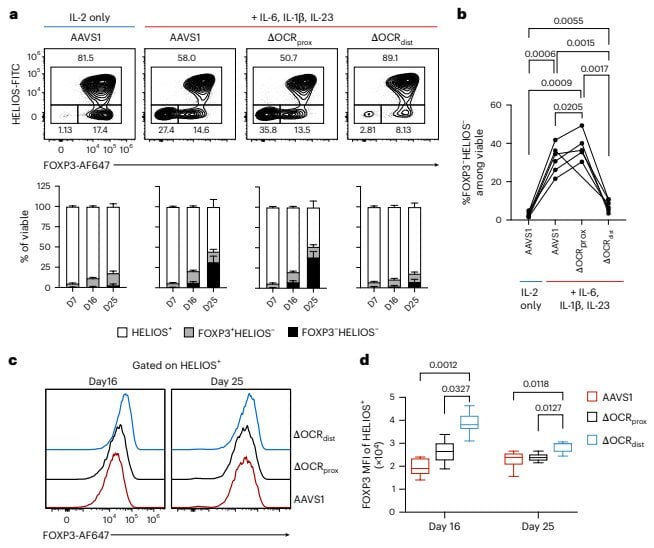
Во-первых, нестабильность представляет собой измеримый постепенный процесс. При продолжительном воздействии тройного сочетания IL-6, IL-1β и IL-23 доля FOXP3−HELIOS− клеток возрастает в зависимости от концентрации и времени; в этих клетках наблюдается реметилирование TSDR различной степени, что указывает на происходящий переход состояния. Функционально у них снижается супрессорная активность, усиливается пролиферация и появляется способность экспрессировать IFN-γ, TNF и IL-17A.
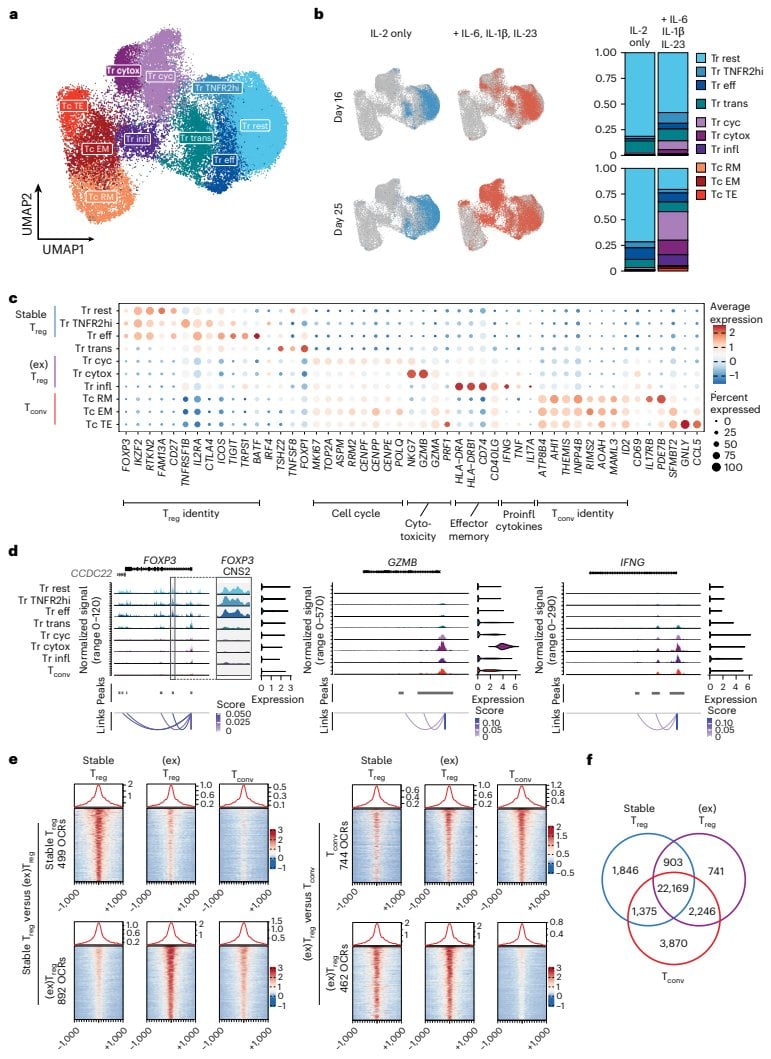
Во-вторых, хроматиновый ландшафт системно переписывается. Одномолекулярная мультиомика показала, что в нестабильных клетках доступность мотивов AP-1, RUNX, ETS и IRF4 повышается, а доступность FOXP3 CNS2 снижается; часть открытых областей уникальна для нестабильных клеток, что свидетельствует об их отличии как от стабильных Treg, так и от обычных Т-клеток.
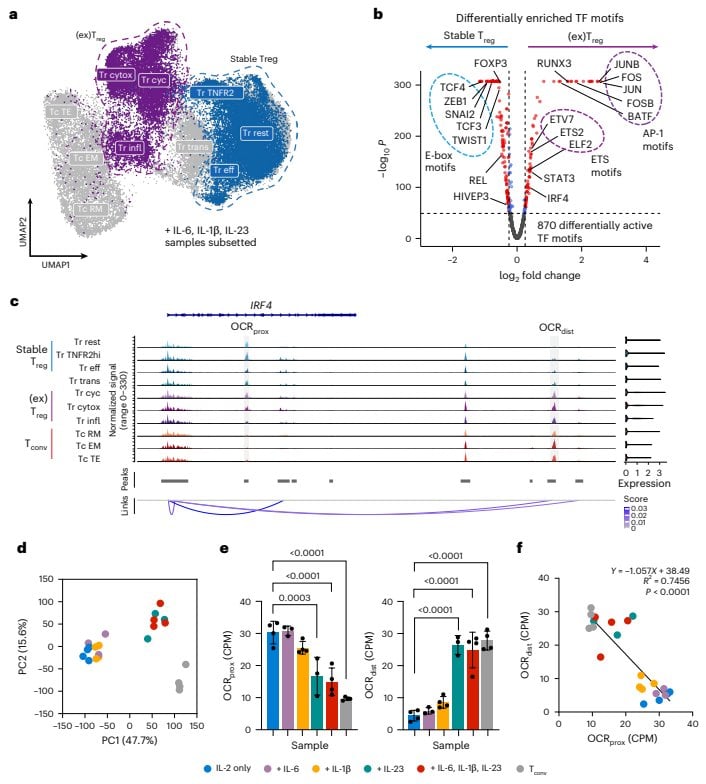
В-третьих, в локусе IRF4 возникает «переключатель энхансеров». Доступность проксимального элемента в 6-м интроне гена IRF4 (OCRprox) снижается, тогда как доступность дистального элемента (OCRdist), расположенного примерно в 40 kb ниже сайта инициации транскрипции, повышается, причём последний положительно коррелирует с экспрессией IRF4. При сравнении отдельных факторов наибольший вклад в изменения хроматина вносит IL-23.
В-четвёртых, вырезание дистального элемента блокирует нестабильность. После вырезания OCRdist с помощью CRISPR доля FOXP3−HELIOS− клеток снижается примерно на 85%, экспрессия FOXP3 в стабильных Treg повышается, а супрессорная функция оказывается лучше как in vitro, так и в модели GvHD. Напротив, только сверхэкспрессия IRF4 и представителя семейства AP-1 BATF способна частично воспроизвести нестабильность в отсутствие воспалительных цитокинов.
Новизна и прорыв
Предыдущие исследования IRF4 и Treg в основном сосредоточивались на белок-кодирующих областях или известных энхансерах; данная работа впервые описывает OCRprox и OCRdist как пару функционально противоположных некодирующих регуляторных модулей и предлагает дозозависимую модель, в которой «доза IRF4» определяет судьбу Treg.
Ещё одно примечательное наблюдение: OCRdist не выступает напрямую в качестве энхансера IRF4, и его защитный эффект, по-видимому, реализуется через косвенный механизм. На этом основании авторы выдвигают гипотезу положительной обратной связи — IRF4 и AP-1 совместно связываются в области OCRdist, дополнительно закрепляя её открытое состояние и формируя трудно обратимый сдвиг судьбы. Эта модель ещё требует дальнейшей экспериментальной проверки.
Практическое значение
Для клинической трансляции данное исследование указывает на то, что стабильность терапии на основе инженерных Treg, возможно, зависит не только от протокола культивирования, но и от внутренних регуляторных узлов клетки. Если на этапе приготовления генетически воздействовать на OCRdist, теоретически можно снизить риск нестабильности Treg в условиях воспаления, обеспечив тем самым как безопасность, так и супрессорную эффективность.
Для механистических исследований эта работа переводит вопрос «как воспаление переписывает клеточную идентичность» на уровень конкретных некодирующих последовательностей и предоставляет воспроизводимую экспериментальную платформу для поиска других регуляторных узлов. Следует подчеркнуть, что приведённые выводы основаны главным образом на модели in vitro и модели ксенотрансплантации; вопрос о том, справедливы ли они в организме человека, требует долгосрочных исследований отслеживания линий клеток.
Заключение и размышления
Картина, которую даёт это исследование, такова: человеческие Treg обладают значительной линейной стабильностью, но у этой стабильности есть эпигенетическая точка опоры, которую способно подорвать воспаление. Опосредуемое IL-23 ремоделирование хроматина и синергическое усиление AP-1 и IRF4 совместно подталкивают клетку к провоспалительному состоянию; при этом удаление одного дистального элемента оказывается достаточным, чтобы существенно повысить её устойчивость к возмущениям.
Открытый вопрос для читателя: в реальном микроокружении хронического воспаления являются ли такие эпигенетические изменения обратимыми или они навсегда фиксируются по мере клональной экспансии? Если верно последнее, то терапевтическое окно для вмешательства, нацеленного на регуляторные элементы, может оказаться более ранним, чем мы предполагаем.