Исследование, опубликованное в журнале Journal of Experimental Medicine, обнаружило, что как в спинномозговой жидкости, так и в твёрдой мозговой оболочке пациентов с болезнью Паркинсона присутствуют способные к распространению агрегаты α-синуклеина; эксперименты на мышах показали, что после отложения в тканях на границе мозга эти агрегаты активируют иммунный ответ, повышают уровень TNF и избирательно нарушают дренаж макромолекул через менингеальные лимфатические сосуды. Исследование позволяет предположить, что ткани на границе мозга могут активно участвовать в нарушении клиренса при болезни Паркинсона.
Предпосылки исследования: почему путь клиренса заслуживает внимания
Центральная нервная система не имеет лимфатических сосудов в традиционном понимании, однако это не означает отсутствия путей выведения отходов. После обмена интерстициальной жидкости мозговой ткани со спинномозговой жидкостью последняя может через менингеальные лимфатические сосуды поступать в шейные лимфатические узлы. Этот путь долгое время рассматривался как «канализация», и лишь в последние годы он был переосмыслен.
Патологическим признаком болезни Паркинсона является аномальное накопление α-синуклеина (α-syn). Ранее исследования в основном сосредоточивались на повреждении нейронов в паренхиме мозга, однако агрегаты обнаруживаются также в спинномозговой жидкости, кишечнике, крови и других периферических компартментах. α-syn в спинномозговой жидкости уже используется для вспомогательной диагностики, однако что он там делает, долгое время оставалось неясным.
Твёрдая мозговая оболочка прилегает к субарахноидальному пространству, в ней распределены лимфатические сосуды и различные иммунные клетки; она представляет собой место пересечения оттока спинномозговой жидкости и иммунного надзора. Если α-syn в спинномозговой жидкости способен непосредственно воздействовать на эту область, то он является не просто патологическим маркером, а возможным движущим фактором нарушения клиренса.
Цель исследования: являются ли границы мозга мишенью воздействия
Авторы поставили чёткий вопрос: действуют ли внеклеточные агрегаты α-syn непосредственно на ткани на границе мозга, повреждая лимфатический дренаж и иммунный гомеостаз?
Одновременно исследование стремилось подтвердить три вещи: присутствуют ли отложения α-syn в твёрдой мозговой оболочке пациентов с болезнью Паркинсона; способен ли α-syn, происходящий из спинномозговой жидкости, вызывать измеримое нарушение клиренса в организме животных; и каков лежащий в основе молекулярный медиатор.
Методы исследования (кратко): человеческие ткани, две модели на мышах и клетки in vitro
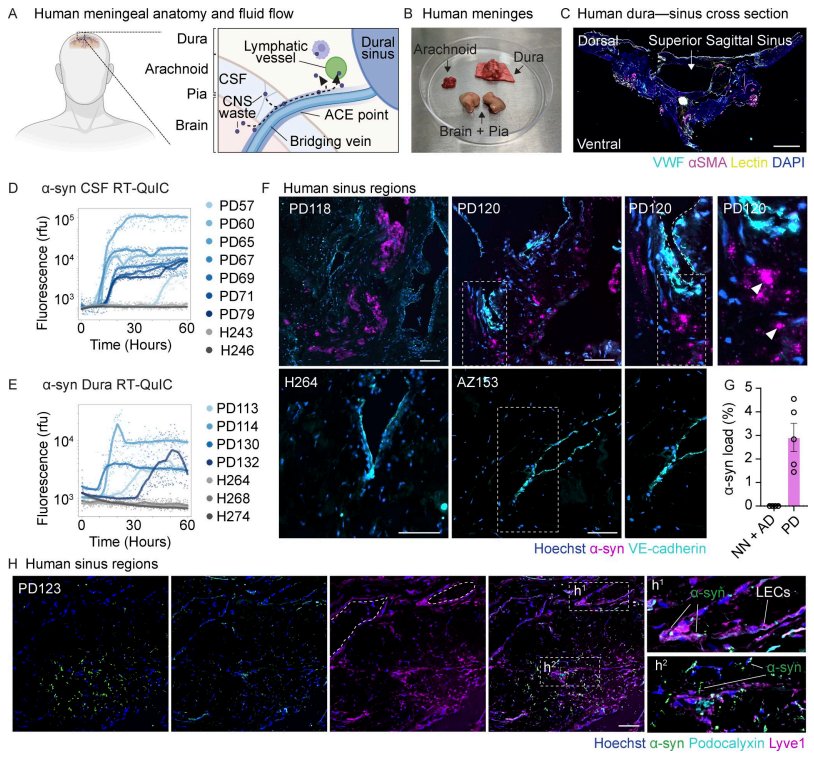
Исследование включает три уровня доказательств. Первый уровень — посмертная ткань мозга человека: образцы спинномозговой жидкости и твёрдой мозговой оболочки вокруг верхнего сагиттального синуса от пациентов с болезнью Паркинсона и неврологически нормальных контролей; активность распространения оценивали методом RT-QuIC, а локализацию включений α-syn определяли с помощью иммуногистохимии.
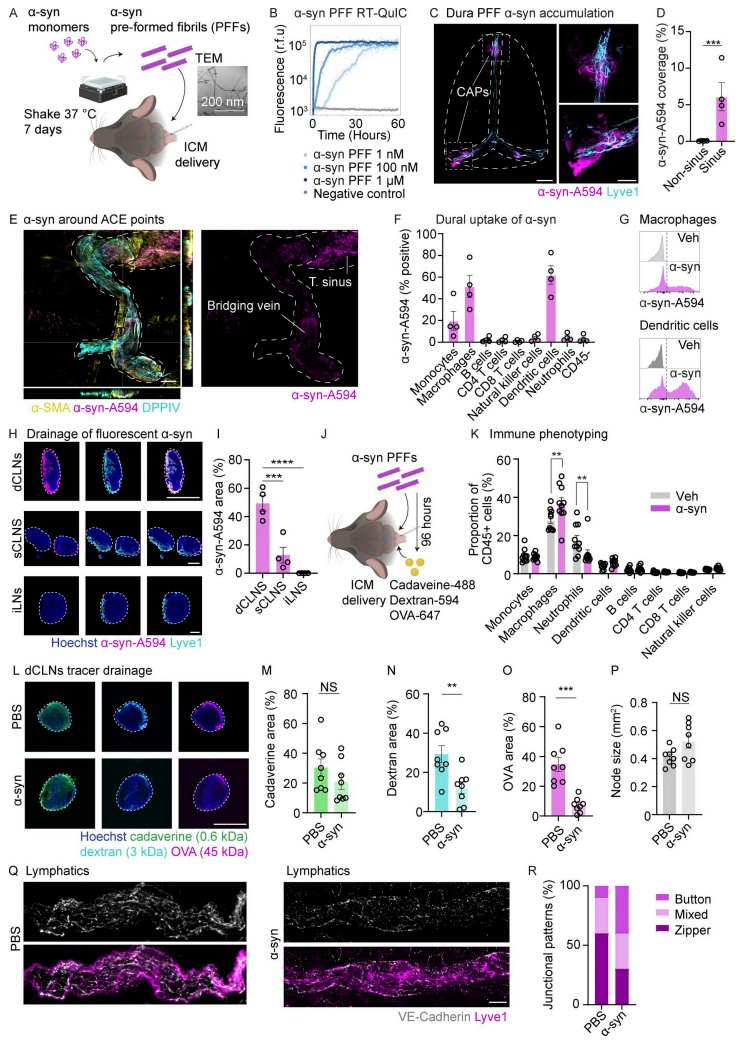
Второй уровень — две модели на мышах. В острой модели мышам вводили в большую цистерну (цистерну мозга) предварительно сформированные фибриллы α-syn (PFF) и наблюдали распределение в тканях и изменения дренажа в течение от 24 до 96 часов; в хронической модели с помощью вектора AAV9 обеспечивали постоянную секрецию α-syn в спинномозговую жидкость и наблюдали в течение от 1 до 2 месяцев.
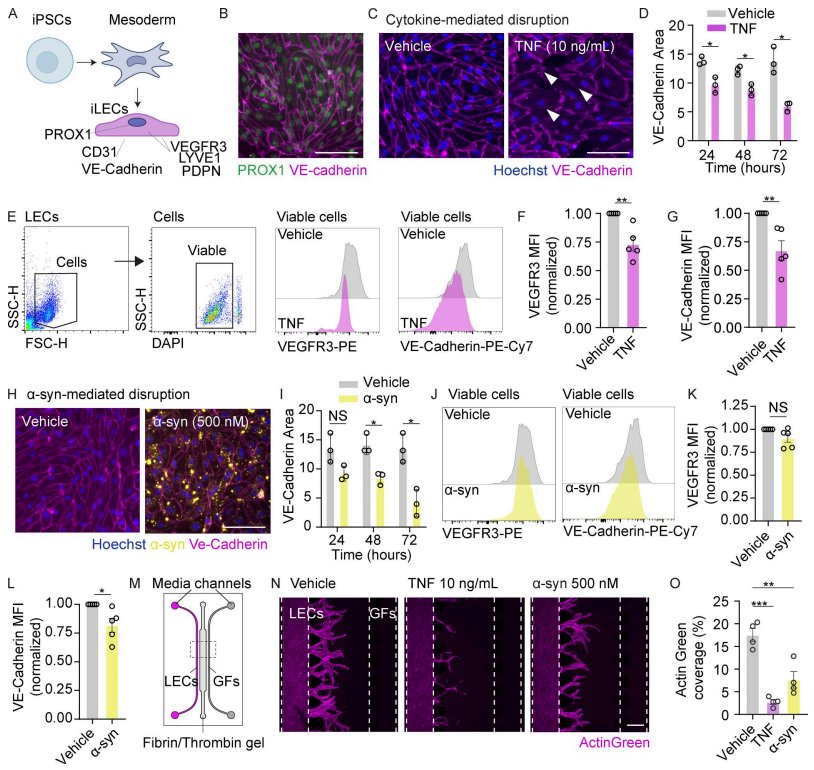
Третий уровень — эксперименты in vitro: лимфатические эндотелиальные клетки, дифференцированные из индуцированных плюрипотентных стволовых клеток человека (iLEC), обрабатывали рекомбинантным TNF и α-syn PFF по отдельности и оценивали белок плотных контактов VE-cadherin, рецептор VEGFR3 и способность к трёхмерному прорастанию.
Ключевые находки: отложение, активация иммунитета и избирательное нарушение дренажа
На уровне человеческих тканей как спинномозговая жидкость, так и твёрдая мозговая оболочка пациентов с болезнью Паркинсона проявляли активность распространения α-syn, тогда как в контрольных образцах её не было; в твёрдой мозговой оболочке обнаруживались дискретные α-syn-положительные включения, преимущественно вблизи Lyve1+ лимфатических сосудов. В контрольных тканях при болезни Альцгеймера аналогичных отложений не наблюдалось.
В остром эксперименте на мышах введённый α-syn преимущественно накапливался в области входа спинномозговой жидкости вокруг синусов твёрдой мозговой оболочки, поглощался моноцитами, макрофагами и дендритными клетками и по менингеальным лимфатическим сосудам достигал глубоких шейных лимфатических узлов. Через 96 часов количество макрофагов в твёрдой мозговой оболочке возрастало, дренаж декстрана 3 кДа и овальбумина 45 кДа в шейные лимфатические узлы значительно снижался, тогда как для кадаверина 0,6 кДа изменения были незначительными.
Хроническая модель воспроизвела сходный фенотип: через 1 месяц дренаж макромолекул снижался и сохранялся сниженным через 2 месяца; характер соединений менингеальных лимфатических сосудов сдвигался к «пуговичному» типу. Примечательно, что в паренхиме мозга этих мышей не наблюдалось отложений α-syn, глиоза, потери дофаминергических нейронов или поведенческих нарушений.
Новизна или прорыв: двойной удар TNF и α-syn
Исследование дополнительно идентифицировало медиатор. Мультиплексный анализ цитокинов спинномозговой жидкости в хронической модели показал значительное повышение TNF, тогда как уровни IFNγ и IL-1β не изменились. Повторный анализ опубликованных данных одноклеточного секвенирования также показал повышенную экспрессию Tnf в макрофагах мозговых оболочек и периваскулярных макрофагах; в твёрдой мозговой оболочке пациентов IBA1+ макрофаги, содержащие α-syn, были иммунореактивны к TNF.
Эксперименты in vitro раскрывают механизм: после обработки iLEC TNF соединения VE-cadherin постепенно разрушались, поверхностные уровни VE-cadherin и VEGFR3 снижались, трёхмерное прорастание нарушалось; α-syn PFF также разрушал соединения VE-cadherin и подавлял прорастание, однако не вызывал заметной ядерной транслокации NF-κB и не индуцировал собственное высвобождение TNF клетками iLEC.
Это означает, что дисфункция лимфатических сосудов имеет два пути: TNF макрофагального происхождения косвенно повреждает лимфатический эндотелий, тогда как агрегаты α-syn действуют на эндотелиальные клетки напрямую. Эти два пути частично перекрываются, но не полностью тождественны.
Практическое значение: включение границ мозга в патологическую цепочку
Это исследование переосмысливает твёрдую мозговую оболочку из «пассивного интерфейса дренажа» в «интерфейс, активно участвующий в патологии». Оно позволяет предположить, что нарушение клиренса при болезни Паркинсона может возникать раньше патологии паренхимы мозга и обусловливаться совместным действием внеклеточного α-syn и локального иммунитета.
Для трансляционных исследований менингеальный лимфатический дренаж, активация макрофагов на границе мозга и сигнальный путь TNF становятся измеримыми параметрами для вмешательства. Однако авторы также чётко указывают на ограничения: объём человеческих тканевых образцов ограничен, две модели на мышах не позволяют полностью воспроизвести весь процесс от возникновения α-syn в нейронах до его распространения; остаётся невыясненным, вовлекаются ли также базальные мозговые оболочки и назофарингеальный лимфатический путь.
Заключение и размышления
Это исследование предоставляет механистическую гипотезу, а не клинический вывод: агрегаты α-syn в спинномозговой жидкости и твёрдой мозговой оболочке достаточны для того, чтобы вызывать в животных моделях активацию иммунитета и избирательное нарушение дренажа, причём это нарушение может существовать независимо от патологии паренхимы мозга.
Если нарушение клиренса действительно может возникать раньше повреждения нейронов, то могут ли визуализационные или жидкостные показатели оценки менингеальной лимфатической функции стать более ранним окном наблюдения? И достаточно ли простой блокады TNF для восстановления дренажа при условии постоянного присутствия α-syn? Эти вопросы заслуживают серьёзного внимания при планировании следующих экспериментов.